Exa-cel bei Sichelzellkrankheit: Vorbereitung und Nachsorge
Inhaltsverzeichnis
- Warum dies ein Szenario für klinisches Denken ist
- Was Exa-cel bewirkt und was die Studien gezeigt haben
- Wer kommt infrage
- Von der Vorbereitung zur Infusion: die Schritte
- Risiken: Konditionierung, Anwachsen und Fruchtbarkeit
- Langfristige Nachbeobachtung
- Wie NEXO hilft, dieses Denken zu trainieren
- Häufige Fragen
- Abschließende Checkliste
- Literatur
Ein 19-jähriger junger Mann mit Sichelzellkrankheit (Genotyp HbSS) kommt mit seiner Mutter in die hämatologische Ambulanz. Er nimmt seit drei Jahren Hydroxyurea in der maximal verträglichen Dosis ein und hatte trotzdem im letzten Jahr vier schwere vaso-okklusive Krisen, zwei davon mit stationärem Aufenthalt. Er hat die Hälfte des Semesters im Unterricht gefehlt. Es gibt keinen passenden Geschwisterspender für eine Transplantation. Er hat über eine CRISPR-Therapie gelesen, "die die Sichelzellanämie heilt", und fragt, ob er sie machen kann, wie lange es dauert und ob er Kinder bekommen kann. Die Szene ist fiktiv und wurde für den Unterricht geschrieben.
Dieser Text nutzt das Szenario als Grundlage für klinisches Denken für Studierende und Gesundheitsfachkräfte. Die Frage öffnet weitere: was Exagamglogen-Autotemcel (Exa-cel, Handelsname Casgevy) bewirkt, wo es zugelassen ist und für wen, wie der Weg von der Entnahme bis zur Infusion verläuft, welche Risiken aus der Konditionierung mit Busulfan entstehen und was danach zu überwachen ist. Der Text ersetzt weder die Beurteilung durch den Hämatologen noch die Fachinformation des jeweiligen Landes noch das Protokoll des Transplantationszentrums. Wer den Fall des Tages in NEXO spielt, erkennt die Herausforderung: klinische, regulatorische und persönliche Hinweise zusammenführen, bevor man antwortet.
Die wichtigsten Punkte
- Exa-cel verwendet patienteneigene Stammzellen, die mit CRISPR/Cas9 bearbeitet werden, um das fetale Hämoglobin zu erhöhen.
- Es ist indiziert bei Sichelzellkrankheit mit wiederkehrenden vaso-okklusiven Krisen und bei transfusionsabhängiger Beta-Thalassämie.
- Die FDA hat es am 8. Dezember 2023 (Sichelzellkrankheit) und am 16. Januar 2024 (Thalassämie) zugelassen; die überarbeitete Fachinformation von 7/2026 gilt ab 2 Jahren.
- In der Europäischen Union gilt die bedingte Zulassung vom 9. Februar 2024 ab 12 Jahren, wenn kein passender verwandter Spender vorhanden ist.
- Die Behandlung erfordert Monate der Vorbereitung, Mobilisierung mit Plerixafor, myeloablative Konditionierung mit Busulfan und einen stationären Aufenthalt.
- Infertilität ist ein reales Risiko der Konditionierung, und der Fertilitätsschutz muss vor der Mobilisierung besprochen werden.
Warum dies ein Szenario für klinisches Denken ist
Die Sichelzellkrankheit ist eine der häufigsten genetischen Erkrankungen der Welt, und jahrzehntelang war die allogene Stammzelltransplantation die einzige kurative Option, begrenzt durch den Mangel an Spendern, das Risiko der Graft-versus-Host-Krankheit und die Toxizität (Sharma und Mitarbeiter, 2026). Die Gentherapie mit patienteneigenen Zellen verändert die Diskussion, macht sie aber nicht einfach (Sharma und Mitarbeiter, 2026), (Cheng und Kwiatkowski, 2026).
Das Szenario eignet sich gut zum Training, weil jeder Hinweis zählt. Die Häufigkeit der Krisen trotz Hydroxyurea bestimmt die Schwere. Der fehlende verwandte Spender wiegt bei der Wahl. Das Alter verändert die Eignung je nach Land. Die Frage nach Kindern ist kein Detail: sie verändert die Reihenfolge der Schritte. Der Beitrag über Zeichen, Symptome und Anamnese zeigt, wie man hört, was der Patient mitbringt, und der Beitrag über klinische Entscheidungsfindung erörtert, wie man Vorgehensweisen wählt, wenn es mehrere Optionen gibt.
Was die Szene lehrt
Die Szene trainiert fünf Gewohnheiten. Die erste ist, anhand der in den Studien verwendeten Kriterien zu bestätigen, dass die Erkrankung schwer ist. Die zweite ist, die im Land des Patienten zugelassene Indikation zu prüfen. Die dritte ist, den vollständigen Weg zu erklären, der Monate dauert. Die vierte ist, die Fertilität vor jeder Entnahme zu besprechen. Die fünfte ist, eine Nachsorge zu vereinbaren, die Jahre dauert.
Was nicht zur Debatte steht
Die Gentherapie ist kein Notfall und ersetzt nicht die Grundversorgung. Während die Entscheidung getroffen wird, braucht der junge Mann weiterhin Hydroxyurea, angemessene Analgesie in den Krisen, Screening auf Organschäden und Unterstützung für sein Studium. Die Entscheidung wird gemeinsam zwischen dem Team, dem Patienten und der Familie getroffen.
Was Exa-cel bewirkt und was die Studien gezeigt haben
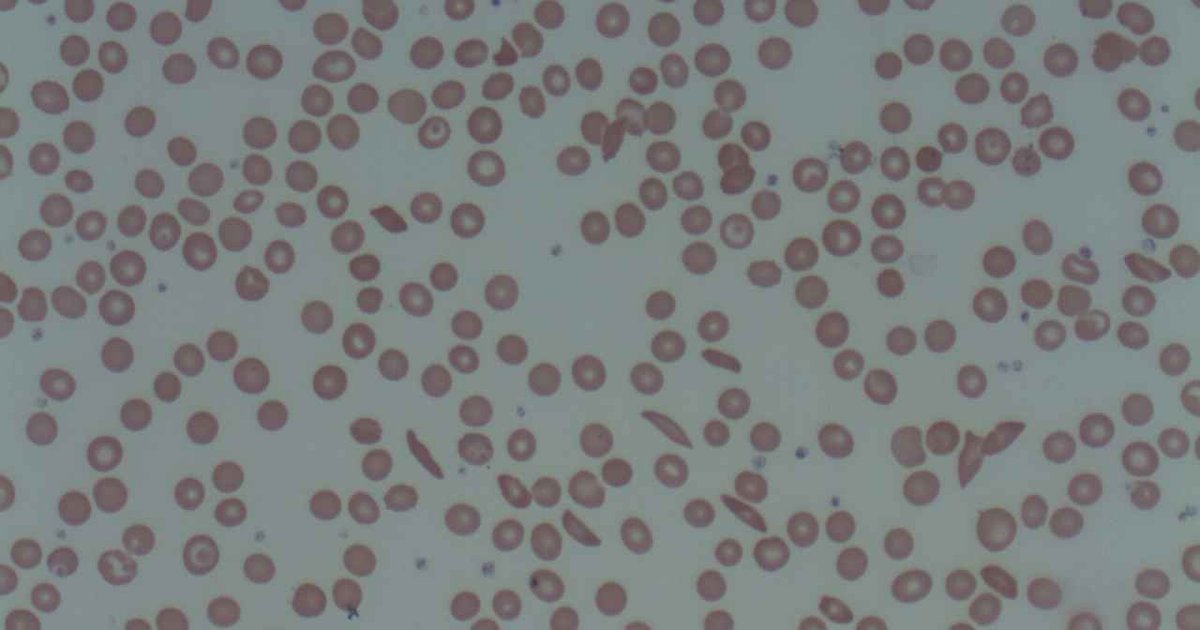
Bei der Sichelzellkrankheit führt ein Aminosäureaustausch in der Betakette des Hämoglobins zum Hämoglobin S, das bei Sauerstoffverlust polymerisiert und die Erythrozyten verformt (Lesmana und Mitarbeiter, 2024). Das fetale Hämoglobin schützt vor dieser Polymerisation. Exa-cel wird aus hämatopoetischen CD34+-Stammzellen des Patienten selbst hergestellt, die außerhalb des Körpers mit CRISPR/Cas9 am erythroiden Enhancer des Gens BCL11A editiert werden (Leonard und Kanter, 2025). Ist der Enhancer in den roten Zellen abgeschaltet, steigt die Produktion von fetalem Hämoglobin wieder an (Leonard und Kanter, 2025), (US-amerikanische Fachinformation von Casgevy, überarbeitet am 7/2026).
Die Editierung erfolgt einmalig im Labor, wobei das Enzym Cas9 als Ribonukleoproteinkomplex zugeführt wird, und die editierten Zellen werden dem Patienten per intravenöser Infusion zurückgegeben (Magdy und Mitarbeiter, 2026). Bei der Thalassämie ist der Ansatz derselbe: mehr fetales Hämoglobin gleicht den Mangel an Betaketten aus (Cheng und Kwiatkowski, 2026).
Editierung ist keine Genaddition
Bei den Hämoglobinopathien gibt es zwei Strategien der Gentherapie. Die Genaddition bringt eine funktionsfähige Kopie der Betaglobinkette über einen lentiviralen Vektor ein, wie bei Lovotibeglogen autotemcel (Lyfgenia) und Betibeglogen autotemcel (Leonard und Kanter, 2025), (Cheng und Kwiatkowski, 2026). Die Geneditierung verändert Gene, die die Zelle bereits hat, wie bei Exa-cel (Cheng und Kwiatkowski, 2026). Der Unterschied ist für die Beratung wichtig: Die Fachinformation von Lyfgenia enthält einen hervorgehobenen Warnhinweis zu hämatologischen Neoplasien, gestützt auf Teilnehmer, die mit einer früheren Version des Produkts behandelt wurden (Leonard und Kanter, 2025).
Ergebnisse bei der Sichelzellkrankheit
In der zulassungsrelevanten Studie mit Jugendlichen und Erwachsenen hatten die Teilnehmer vor der Behandlung im Mittel 3,5 schwere vasookklusive Krisen pro Jahr (US-amerikanische Fachinformation von Casgevy, überarbeitet am 7/2026). Von den auswertbaren Teilnehmern blieben 29 von 31 (93,5 Prozent) mindestens 12 Monate in Folge ohne schwere Krise, und die mediane Dauer ohne Krise betrug 22,2 Monate (US-amerikanische Fachinformation von Casgevy, überarbeitet am 7/2026). In der pädiatrischen Studie mit Kindern von 5 bis unter 12 Jahren erreichten alle 8 auswertbaren Teilnehmer denselben Endpunkt (US-amerikanische Fachinformation von Casgevy, überarbeitet am 7/2026).
Auch die Lebensqualität verbesserte sich. Bei Erwachsenen stieg der Gesamtwert des Fragebogens FACT-G bis Monat 6 im Mittel um 13,7 Punkte und bis Monat 36 um 19,2 Punkte, mehr als der als wichtig geltende minimale Unterschied (Sharma und Mitarbeiter, 2025). Klinisch relevante Verbesserungen wurden auch bei der Thalassämie beschrieben (Fuente und Mitarbeiter, 2025).
Ergebnisse bei der transfusionsabhängigen Thalassämie
Bei der transfusionsabhängigen Beta-Thalassämie blieben 32 von 35 auswertbaren Teilnehmern (91,4 Prozent) mindestens 12 Monate ohne Transfusion und hielten dabei einen mittleren Hämoglobinwert von mindestens 9 g/dL (US-amerikanische Fachinformation von Casgevy, überarbeitet am 7/2026). Der Beitrag über diagnostische Unsicherheit hilft in Erinnerung zu rufen, dass Studiendaten Gruppenmittelwerte sind und kein Versprechen für einen einzelnen Menschen.

Regulatorischer Status: MHRA, FDA und EMA
Exa-cel war die erste zugelassene CRISPR-Therapie, und die Indikationen sind nicht überall gleich. Der Unterschied zwischen der US-amerikanischen Fachinformation und der europäischen Zulassung ist der Punkt, der die Antwort an den Patienten am stärksten verändert.
Vereinigtes Königreich. Am 16. November 2023 gab die MHRA die Zulassung von Casgevy für die Sichelzellkrankheit und die transfusionsabhängige Beta-Thalassämie bei Patienten ab 12 Jahren bekannt und bezeichnete es als erstes zugelassenes Arzneimittel, das CRISPR verwendet (MHRA, 2023).
Vereinigte Staaten. Am 8. Dezember 2023 hat die FDA Casgevy und Lyfgenia zugelassen, die ersten Gentherapien für Sichelzellkrankheit, für Patienten ab 12 Jahren mit wiederkehrenden vasookklusiven Krisen (FDA, 2023). Das Zulassungsschreiben für die transfusionsabhängige Thalassämie datiert vom 16. Januar 2024, und die FDA-Seite listet Schreiben vom 18. März, 15. Juni und 1. Juli 2026 für eine zweite Lizenz des Produkts (STN 125787) mit Indikation ab 2 Jahren (FDA, Seite zu Casgevy). In der im 7/2026 überarbeiteten Fachinformation gilt die Indikation ab einem Alter von 2 Jahren, für Sichelzellkrankheit mit wiederkehrenden Krisen oder transfusionsabhängige Thalassämie (amerikanische Fachinformation zu Casgevy, überarbeitet im 7/2026). Die amerikanische Fachinformation verlangt nicht, dass kein kompatibler Spender vorhanden ist.
Europäische Union. Die EMA hat am 9. Februar 2024 eine bedingte Zulassung erteilt, für Patienten ab 12 Jahren mit schwerer Sichelzellkrankheit und wiederkehrenden Krisen oder mit transfusionsabhängiger Thalassämie, wenn eine Stammzelltransplantation geeignet ist und kein verwandter HLA-kompatibler Spender verfügbar ist (EMA, Casgevy). Die Zulassung sieht eine Nachbeobachtung über 15 Jahre vor, und die Produktinformationen wurden am 12/10/2026 aktualisiert (EMA, Casgevy).
Andere Länder. Außerhalb dieser Regionen hängen Indikation, Zugang und Finanzierung von der lokalen Behörde und dem Gesundheitssystem ab. Der junge Mann aus der Szene, 19 Jahre alt und ohne kompatiblen Bruder, läge innerhalb der amerikanischen und der europäischen Indikation.
| Aspekt | Vereinigte Staaten (FDA) | Europäische Union (EMA) | Vereinigtes Königreich (MHRA) |
|---|---|---|---|
| Erste Entscheidung | 08/12/2023 (Sichelzellkrankheit) | 09/02/2024, bedingt | 16/11/2023 |
| Transfusionsabhängige Thalassämie | 16/01/2024 | Enthalten seit 09/02/2024 | Enthalten seit 16/11/2023 |
| Mindestalter | 2 Jahre (Fachinformation von 7/2026) | 12 Jahre | 12 Jahre |
| Anforderung zum Spender | Nicht in der Fachinformation genannt | Ohne verwandten HLA-kompatiblen Spender | Siehe Produktinformation |
| Vorgesehene Nachbeobachtung | 15 Jahre | Register über 15 Jahre | Überwachung nach der Zulassung |
Quellen der Tabelle: (FDA, 2023), (FDA, Seite zu Casgevy), (amerikanische Fachinformation zu Casgevy, überarbeitet im 7/2026), (EMA, Casgevy) und (MHRA, 2023).
Wer kommt infrage
Die Fachinformation legt die Indikation fest, doch die Wahl des Kandidaten geht darüber hinaus. Die Empfehlungen der American Society for Transplantation and Cellular Therapy (ASTCT) und der International Society for Cell & Gene Therapy verlangen, dass die Auswahl nicht nur die biologische Eignung berücksichtigt, sondern auch die Ziele der Person, das soziale Umfeld und die Fähigkeit, den gesamten Weg von der Mobilisierung bis zur Nachbeobachtung zu durchlaufen (Sharma und Mitarbeiter, 2026).
Schwere der Erkrankung
In den Studien wurde die schwere Erkrankung definiert durch mindestens zwei schwere vasookklusive Krisen in jedem der beiden vorangegangenen Jahre oder durch vier Krisen in 24 Monaten trotz Hydroxyurea in der maximal verträglichen Dosis (Sharma und Mitarbeiter, 2026). Der junge Mann aus der Szene, mit vier schweren Krisen in einem Jahr unter Hydroxyurea, passt in dieses Profil.
Genotyp
Die amerikanischen Fachinformationen schränken die Genotypen nicht ein, aber alle Studienteilnehmer hatten HbSS oder HbS-Beta-Null-Thalassämie (Sharma und Mitarbeiter, 2026). Bei anderen Genotypen ist die Evidenz noch begrenzt.
Chronischer Schmerz
Chronischer Schmerz kann sich nach der Gentherapie bessern, das kann aber ein bis zwei Jahre dauern (Sharma und Mitarbeiter, 2026). Ein Teil des Schmerzes kann bestehen bleiben, weil er von angesammelten Schäden wie avaskulärer Nekrose oder von zentraler Sensibilisierung nach Jahren von Krisen kommt (Sharma und Mitarbeiter, 2026). Dieses Gespräch muss vorher stattfinden, damit die Erwartung realistisch ist.
Was das Team prüft, bevor es die Therapie vorschlägt
- Häufigkeit und Schwere der Krisen in den letzten zwei Jahren, mit der verwendeten Hydroxyurea-Dosis.
- Organfunktion: Herz, Lunge, Leber und Nieren, mit Blick auf Schäden, die das Risiko der Konditionierung erhöhen.
- Vorgeschichte eines Schlaganfalls oder auffälliger transkranieller Doppler.
- Eisenüberladung und Notwendigkeit einer Chelatbildung vor der Konditionierung.
- Beurteilung des Knochenmarks vor der Entnahme, um eine andere Grunderkrankung auszuschließen.
- Kinderwunsch und Möglichkeiten der Fertilitätserhaltung.
- Unterstützungsnetz, Transport und die Fähigkeit, Monate in der Nähe des Zentrums zu verbringen.
Quellen der Liste: (Sharma und Mitarbeiter, 2026) und (amerikanische Fachinformation zu Casgevy, überarbeitet im 7/2026). Der Beitrag über interprofessionelles klinisches Denken zeigt, warum diese Beurteilung Hämatologie, Transplantation, Reproduktion, Psychologie und Sozialarbeit zusammenbringt.
Von der Vorbereitung zur Infusion: die Schritte
Der gesamte Weg, von der Entscheidung bis zur Infusion, umfasst viele aufeinander abgestimmte Schritte und dauert meist Monate (Cheng und Kwiatkowski, 2026). Die Herstellungszeit des Produkts kann 3 bis 6 Monate betragen (Sharma und Mitarbeiter, 2026).
Vor der Mobilisierung
Die Fachinformation empfiehlt, Hydroxyurea und Crizanlizumab mindestens 8 Wochen vor der Mobilisierung abzusetzen (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Bei Sichelzellkrankheit erhält der Patient mindestens 8 Wochen vor der Mobilisierung Transfusionen oder einen Erythrozytentausch, mit dem Ziel eines HbS unter 30 Prozent und eines Gesamthämoglobins von höchstens 11 g/dL (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Transfusionen senken das Risiko einer Krise während der Apherese und verbessern die Gewinnung von CD34+-Zellen (Sharma und Mitarbeiter, 2026). Oft ist ein zentraler Venenkatheter nötig (Sharma und Mitarbeiter, 2026).
Mobilisierung und Entnahme
Bei Sichelzellkrankheit erfolgt die Mobilisierung mit Plerixafor 0,24 mg/kg subkutan, 2 bis 3 Stunden vor jeder Apherese, an bis zu 3 aufeinanderfolgenden Tagen (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Der Granulozyten-Kolonie-stimulierende Faktor (G-CSF) ist zur Mobilisierung bei Sichelzellkrankheit kontraindiziert (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Das Entnahmesziel liegt bei mindestens 20 Millionen CD34+-Zellen pro kg für die Herstellung, und eine Reserve von mindestens 2 Millionen pro kg wird als Rücklage ohne Editierung aufbewahrt (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Mobilisierungszyklen liegen mindestens 14 Tage auseinander (US-Fachinformation von Casgevy, überarbeitet am 7/2026).
Die Entnahme kann scheitern. In der Hauptstudie lag der Median bei zwei Mobilisierungszyklen, und 6 Teilnehmer, die die Mobilisierung begannen, erreichten wegen unzureichender Entnahme nicht die Infusion (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Selbst bei mehreren Versuchen kann es unmöglich sein, genügend Zellen zu entnehmen (Sharma und Mitarbeiter, 2026).
Konditionierung
Die Eisenchelattherapie muss mindestens 7 Tage vor der Konditionierung beendet werden (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Konditionierung ist myeloablativ, mit intravenösem Busulfan über 4 Tage und Dosisanpassung nach der Pharmakokinetik (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Bei Patienten ab 12 Jahren beträgt die Anfangsdosis laut Fachinformation 3,2 mg/kg pro Tag einmal täglich oder 0,8 mg/kg alle 6 Stunden (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Fachinformation empfiehlt, eine Krampfanfallprophylaxe ohne Phenytoin und eine Prophylaxe der venookklusiven Lebererkrankung zu erwägen (US-Fachinformation von Casgevy, überarbeitet am 7/2026).
Infusion und stationärer Aufenthalt
Die Infusion erfolgt zwischen 48 Stunden und 7 Tagen nach der letzten Busulfan-Dosis, mit Prämedikation aus Antipyretikum und Antihistaminikum, ohne Filter in der Leitung und innerhalb von 20 Minuten nach dem Auftauen (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Mindestdosis beträgt 3 Millionen CD34+-Zellen pro kg (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Danach bleibt der Patient stationär, bis sich die Blutzellen erholt haben, was meist Wochen dauert, gefolgt von Monaten ambulanter Nachsorge, bevor er in den Alltag zurückkehrt (Sharma und Mitarbeiter, 2026).

Risiken: Konditionierung, Anwachsen und Fruchtbarkeit
Der größte Teil der Toxizität stammt von der Konditionierung mit Busulfan und nicht von der Editierung selbst. Die Fachinformation, die Empfehlungen und die Übersichtsarbeit zur Konditionierung stimmen in diesem Punkt überein (US-Fachinformation von Casgevy, überarbeitet am 7/2026), (Sharma und Mitarbeiter, 2026), (Sharma und Corbacioglu, 2026).
Toxizität von Busulfan
Busulfan verursacht Mukositis, schwere Zytopenien mehrerer Zelllinien, Infektionsrisiko, venöse okklusive Lebererkrankung (Sinusoidobstruktionssyndrom) und Krampfanfallrisiko, da es die Blut-Hirn-Schranke überwindet (Sharma und Corbacioglu, 2026). Lungenfibrose ist selten, aber schwer (Sharma und Corbacioglu, 2026). In der Fachinformation waren schwere Mukositis und febrile Neutropenie häufig, und alle Patienten hatten schwere Neutropenie und Thrombozytopenie (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Bei der Thalassämie trat die venöse okklusive Lebererkrankung bei 10 Prozent der Teilnehmer einer der Studien auf (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Alternative Regime wie reduziert dosiertes Melphalan, Treosulfan mit Thiotepa und Konditionierung mit Antikörpern werden untersucht (Sharma und Corbacioglu, 2026).
Anwachsen von Neutrophilen und Thrombozyten
Bei der Sichelzellkrankheit dauerte das Anwachsen der Neutrophilen im Median 26 Tage bei Patienten ab 17 Jahren und 29 Tage zwischen 12 und 17 Jahren (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Das Anwachsen der Thrombozyten war langsamer: Median 32,5 Tage ab 17 Jahren, 40 Tage zwischen 12 und unter 17 Jahren und 47 Tage zwischen 5 und unter 12 Jahren (US-Fachinformation von Casgevy, überarbeitet im 7/2026). In den Studien wuchsen bei allen Patienten die Zellen an, doch die Fachinformation rät, die Rettungszellen zu verwenden, wenn das Anwachsen der Neutrophilen ausbleibt, und in den 21 Tagen nach der Infusion kein G-CSF zu geben (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Bis zur Erholung der Thrombozyten besteht Blutungsrisiko, und die Zahl muss überwacht werden (US-Fachinformation von Casgevy, überarbeitet im 7/2026).
Fieber in dieser Zeit ist febrile Neutropenie, bis das Gegenteil bewiesen ist. Der Beitrag über Sepsis in der Pflege-Triage und der Beitrag über klinische Verschlechterung auf der Station zeigen, wie man früh erkennt und eskaliert.
Fertilität: die Frage des jungen Mannes
Die myeloablative Konditionierung mit Busulfan kann Unfruchtbarkeit verursachen, und die Fachinformation rät, vor der Behandlung eine Beratung zur Fertilitätserhaltung anzubieten (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Für viele Familien ist die Möglichkeit irreversibler Unfruchtbarkeit eine der größten Hürden für die Gentherapie (Sharma und Corbacioglu, 2026).
Bei Männern gehören zu den Optionen das Einfrieren von Ejakulat oder, vor der Pubertät, von Hodengewebe (Sharma und Mitarbeiter, 2026). Da Oligospermie bei der Sichelzellkrankheit häufig ist, besonders unter Hydroxyurea, können mehrere Proben nötig sein, und meist ist ein Abstand nach dem Absetzen von Hydroxyurea erforderlich (Sharma und Mitarbeiter, 2026). Bei Frauen sind die Standardoptionen die Kryokonservierung von Ovarialgewebe und die ovarielle Stimulation mit Einfrieren von Eizellen oder Embryonen; vor der Pubertät ist nur Ovarialgewebe möglich (Sharma und Mitarbeiter, 2026). Die ovarielle Reserve kann durch die Krankheit selbst bereits verringert sein, und das Anti-Müller-Hormon hilft, sie einzuschätzen (Pecker und Cameron, 2024).
Die Fachinformation verlangt außerdem einen Schwangerschaftstest vor jeder Mobilisierung und vor der Konditionierung sowie Kontrazeption von der Mobilisierung bis mindestens 6 Monate nach der Infusion (US-Fachinformation von Casgevy, überarbeitet im 7/2026).
Off-Target-Editing
CRISPR-Werkzeuge können Stellen schneiden, die dem Ziel ähneln, und das Risiko muss auf mehreren Ebenen bewertet werden (Magdy und Mitarbeiter, 2026). Die Fachinformation stellt fest, dass das Risiko einer Off-Target-Editierung in den Zellen jeder Person wegen individueller genetischer Varianten nicht ausgeschlossen werden kann und dass die klinische Bedeutung dieser möglichen Editierung unbekannt ist (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Das ist einer der Gründe für die lange Nachbeobachtung.
Reaktionen auf die Infusion
Das Produkt enthält Dimethylsulfoxid (DMSO) und Dextran, die Überempfindlichkeitsreaktionen auslösen können (US-Fachinformation von Casgevy, überarbeitet im 7/2026). Deshalb gibt es eine Prämedikation und eine Beobachtung während der Infusion.
Langfristige Nachbeobachtung
Die FDA empfiehlt eine Nachbeobachtung von bis zu 15 Jahren nach der Infusion, und die EMA sieht eine Registrierung über 15 Jahre vor (Sharma und Mitarbeiter, 2026), (EMA, Casgevy). Die Empfehlungen sehen eine jährliche Überwachung ab 1 bis 2 Jahren nach der Behandlung vor (Sharma und Mitarbeiter, 2026).
Drei Bereiche der Nachbeobachtung
Die Empfehlungen gliedern die Nachsorge in drei Bereiche: Spätfolgen der Konditionierung, wie Gonadenversagen und Zweitmalignome; Risiken im Zusammenhang mit der genetischen Veränderung, wie Insertionsmutagenese oder Off-Target-Editing; und die Entwicklung der Organschädigung bei Sichelzellkrankheit und der Lebensqualität (Sharma und Mitarbeiter, 2026). Bis zur Veröffentlichung der Empfehlungen war bei den mit Exa-cel behandelten Teilnehmern keine sekundäre Neoplasie berichtet worden (Sharma und Mitarbeiter, 2026).
Eisen, Schmerz und Alltag
Die Fachinformation rät, Eisenchelatoren 3 Monate nach der Infusion zu vermeiden, bei nicht myelosuppressiven Chelatoren, und 6 Monate bei den myelosuppressiven (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Der Schmerz verschwindet möglicherweise nicht sofort, und wer eine Opioidtoleranz hat, braucht einen Reduktionsplan (Sharma und Mitarbeiter, 2026). Die Rückkehr zu Studium und Arbeit sollte mit dem Team geplant werden.
Wie NEXO hilft, dieses Denken zu trainieren
Bei NEXO ist der Fall des Tages fiktiv, mit realer klinischer Präsentation und bis zu sechs fortschreitenden Hinweisen, und Sie stellen den Diagnosevorschlag, indem Sie den ICD-10-Code suchen. Therapien wie Exa-cel sind eine gute Übung, weil sie klinische, regulatorische und persönliche Hinweise mischen. Der Beitrag über fallbasiertes Lernen mit klinischen Fällen erklärt, warum dieses Format das Wissen festigt, und der Beitrag über Differenzialdiagnose mit Hinweisen zeigt, wie man Hypothesen ordnet.
Drei Übungen mit Fällen
Ändern Sie das Land. Sagen Sie, ob der junge Mann in den USA und in der Europäischen Union geeignet wäre, wenn er 10 Jahre alt wäre.
Ändern Sie den Spender. Sagen Sie, wie sich das Gespräch ändern würde, wenn er einen HLA-kompatiblen Bruder hätte.
Ändern Sie die Reihenfolge. Stellen Sie die Abfolge aus Fertilitätserhalt, Aussetzen von Hydroxyurea, Transfusionen und Mobilisierung zusammen.
Der Beitrag über die diagnostische Pause erinnert daran, innezuhalten, bevor die Behandlung festgelegt wird, und der Beitrag über die Simulation eines Arztbesuchs zeigt, wie man das Gespräch mit dem Patienten trainiert.
Die Grenzen der Nutzung des Spiels sind auf der Seite Wirtschaft von NEXO beschrieben. Wenn Sie die Vermittlung klinischen Denkens erforschen, erklärt die Seite für Researcher, wie Sie Kontakt aufnehmen. Fachleute, die Fälle schreiben oder überprüfen, finden Informationen unter Curator und unter Creators, und Institutionen können das Angebot auf der Seite für Partnerschaften kennenlernen.
Häufige Fragen
Heilt Exa-cel die Sichelzellkrankheit?
In den Studien blieb die Mehrheit der Teilnehmer mindestens ein Jahr ohne schwere Krisen (US-Fachinformation von Casgevy, überarbeitet am 7/2026). Die Nachbeobachtung ist noch zu kurz, um von einer endgültigen Heilung zu sprechen, und deshalb dauert sie 15 Jahre (Sharma und Mitarbeiter, 2026).
Braucht man einen Spender?
Nein. Die Zellen stammen vom Patienten selbst (US-Fachinformation von Casgevy, überarbeitet am 7/2026). In der Europäischen Union gilt die Indikation jedoch, wenn kein kompatibler verwandter Spender vorhanden ist (EMA, Casgevy).
Wie lange dauert es?
Monate. Allein die Herstellung kann 3 bis 6 Monate dauern, zusätzlich zu Vorbereitung, Entnahme und stationärem Aufenthalt (Sharma und Mitarbeiter, 2026).
Kann ich G-CSF zur Mobilisierung verwenden?
Bei Sichelzellkrankheit nicht: Die Fachinformation kontraindiziert G-CSF zur Mobilisierung und empfiehlt Plerixafor (US-Fachinformation von Casgevy, überarbeitet am 7/2026).
Werde ich Kinder bekommen können?
Busulfan kann Unfruchtbarkeit verursachen. Der Fertilitätserhalt sollte besprochen und, falls gewünscht, vor der Mobilisierung durchgeführt werden (US-Fachinformation von Casgevy, überarbeitet am 7/2026), (Sharma und Mitarbeiter, 2026).
Abschließende Checkliste
- Ich habe den Schweregrad der Krisen und die Anwendung von Hydroxyurea in der maximal verträglichen Dosis bestätigt.
- Ich habe die Indikation im Land des Patienten geprüft, einschließlich Mindestalter und Anforderung an einen Spender.
- Ich habe Organfunktion, Eisenüberladung und Knochenmark beurteilt.
- Ich habe den Fertilitätserhalt besprochen, bevor Hydroxyurea ausgesetzt und mobilisiert wurde.
- Ich habe das Aussetzen von Hydroxyurea und Crizanlizumab 8 Wochen vorher geplant und Transfusionen mit einem Ziel-HbS unter 30 Prozent.
- Ich habe die Mobilisierung mit Plerixafor geplant, ohne G-CSF.
- Ich habe die Risiken von Busulfan, die verzögerte Engraftment und das Blutungsrisiko erklärt.
- Ich habe eine jährliche Nachsorge für bis zu 15 Jahre vereinbart.
Möchten Sie das Denken mit fortschreitenden Hinweisen üben? Spielen Sie den Fall des Tages.
Literatur
- Cheng AN, Kwiatkowski JL. Current therapeutic landscape of β-thalassemia: focus on gene therapy. Ther Adv Rare Dis. 2026. PMID 41919270.
- Fuente J, Frangoul H, Lang P, et al. Improvements in health-related quality of life in patients with transfusion-dependent β-thalassemia after exagamglogene autotemcel. Blood Adv. 2025. PMID 40862696.
- European Medicines Agency. Casgevy. EPAR. Abgerufen am 24.10.2026. Offizielle Quelle.
- Leonard A, Kanter J. Clinical data comparison for FDA-approved gene therapies in sickle cell disease. Exp Biol Med (Maywood). 2025. PMID 41439171.
- Lesmana H, Kim SY, Corado AM, et al. Casgevy (exagamglogene autotemcel) and Lyfgenia (lovotibeglogene autotemcel) for individuals 12 years and older with sickle cell disease (SCD) and recurrent vaso-occlusive crises (VOC): A therapeutics bulletin of the American College of Medical Genetics and Genomics (ACMG). Genet Med Open. 2024. PMID 39822266.
- Magdy M, Gibson JR, Dhungana A, et al. On-target and off-target activities of CRISPR therapeutics across scales. Trends Biotechnol. 2026. PMID 42608275.
- Medicines and Healthcare products Regulatory Agency. MHRA authorises world-first gene therapy that aims to cure sickle-cell disease and transfusion-dependent β-thalassemia. 16.11.2023. Offizielle Quelle.
- Pecker LH, Cameron K. Sickle cell disease and infertility risks: implications for counseling and care of affected girls and women. Expert Rev Hematol. 2024. PMID 38913857.
- Sharma A, Corbacioglu S. Alternative conditioning regimens for hemoglobinopathy gene therapy: balancing efficacy, toxicity, and the next frontier. Blood Adv. 2026. PMID 42418372.
- Sharma A, Kassim A, Thompson A, et al. Gene Therapy for Sickle Cell Disease: Practice Recommendations from the American Society for Transplantation and Cellular Therapy and the International Society for Cell & Gene Therapy. Transplant Cell Ther. 2026. PMID 41905703.
- Sharma A, Locatelli F, Bhatia M, et al. Improvements in health-related quality of life in patients with severe sickle cell disease after exagamglogene autotemcel. Blood Adv. 2025. PMID 40857358.
- U.S. Food and Drug Administration. CASGEVY. Produktseite. Abgerufen am 24.10.2026. Offizielle Quelle.
- U.S. Food and Drug Administration. FDA Approves First Gene Therapies to Treat Patients with Sickle Cell Disease. 08.12.2023. Offizielle Quelle.
- Vertex Pharmaceuticals. CASGEVY (exagamglogene autotemcel), suspension for intravenous infusion. Prescribing Information. Überarbeitet im 7/2026. Abgerufen am 24.10.2026. Offizielle Quelle.